脊髄性筋萎縮症の初期症状と治療法|新生児検査や薬の真実【2026年】
国の指定難病であり、運動神経の変性によって全身の筋力低下が進行する「脊髄性筋萎縮症(SMA)」。かつては根本的な治療法がなく、重症例では乳幼児期に命を落とすケースも少なくありませんでした。しかし現在、遺伝子標的治療薬の登場や早期診断技術の発展によって、医療現場の状況は劇的なパラダイムシフトを迎えています。
子どもの運動発達の遅れに不安を抱く保護者や、成人になってから筋力低下を感じ始めた当事者にとって、正確な知識と最新の医療情報を掴むことは何よりも重要です。初期症状の見極め方から遺伝の確率、劇的に選択肢が広がった治療法、そして公的支援制度まで、現場の最新知見をもとに徹底解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:脊髄性筋萎縮症(SMA)はSMN1遺伝子の異常による指定難病であり、早期治療介入によって運動機能の維持・改善や寿命・予後が飛躍的に向上する。
- 要点2:治療薬には「スピンラザ」「ゾルゲンスマ」「エブリスディ」の3系統が存在し、公費助成制度(指定難病・小児慢性特定疾病)の活用で高額治療へのアクセスが担保されている。
- 要点3:不可逆的な運動ニューロンの脱落を防ぐため、公費助成による新生児スクリーニング検査の全国普及と初期症状の見落とし防止が最重要課題となっている。
【2026年最新】脊髄性筋萎縮症(SMA)の基礎知識と遺伝の仕組み
脊髄性筋萎縮症(SMA: Spinal Muscular Atrophy)は、脊髄の前角細胞(運動神経細胞)が徐々に変性・消失することで、全身の筋肉が萎縮していく進行性の下位運動ニューロン疾患です。日本国内の有病率は出生10万人あたり約1〜2人とされ、厚生労働省により指定難病(指定難病3)に指定されています。
疾患の直接的な原因は、第5番染色体に位置するSMN1(Survival Motor Neuron 1)遺伝子の欠失や変異です。この遺伝子が十分に機能しないと、運動神経細胞の維持に不可欠な「SMNタンパク質」が不足し、筋肉への指令伝達が途絶えてしまいます。一方で、ヒトにはバックアップ遺伝子である「SMN2遺伝子」が存在しますが、通常はこの遺伝子から産生される完全長タンパク質はごくわずかです。このSMN2遺伝子のコピー数が、重症度を左右する鍵となります。
遺伝形式は基本的に常染色体潜性遺伝(劣性遺伝)です。両親がともに保因者(キャリア)である場合、子どもが発症する確率は25%(4分の1)、保因者となる確率は50%、発症も保因もしない確率は25%となります。日本人の保因者頻度はおよそ40〜50人に1人と推計されており、決して特別な家系だけに起こる病気ではありません。

見逃してはならない初期症状|乳幼児期から成人期までのサイン
脊髄性筋萎縮症の症状は発症時期やSMN2コピー数によってⅠ型からⅣ型に大別されます。タイプごとに現れる身体のサインは大きく異なります。
最も重症とされるⅠ型(乳児型・ウェルドニッヒ・ホフマン病)は生後6か月までに発症します。典型的な初期症状は「首のすわりが遅い・すわらない」「抱っこしたときに身体が異常に柔らかく感じる(フロッピーインファント)」「母乳やミルクを飲む力が弱い(哺乳不良)」などです。泣き声が弱々しく、お腹を大きく膨らませて息をする「シーソー呼吸」や、舌の微細な震え(線維束性収縮)が見られることもあります。
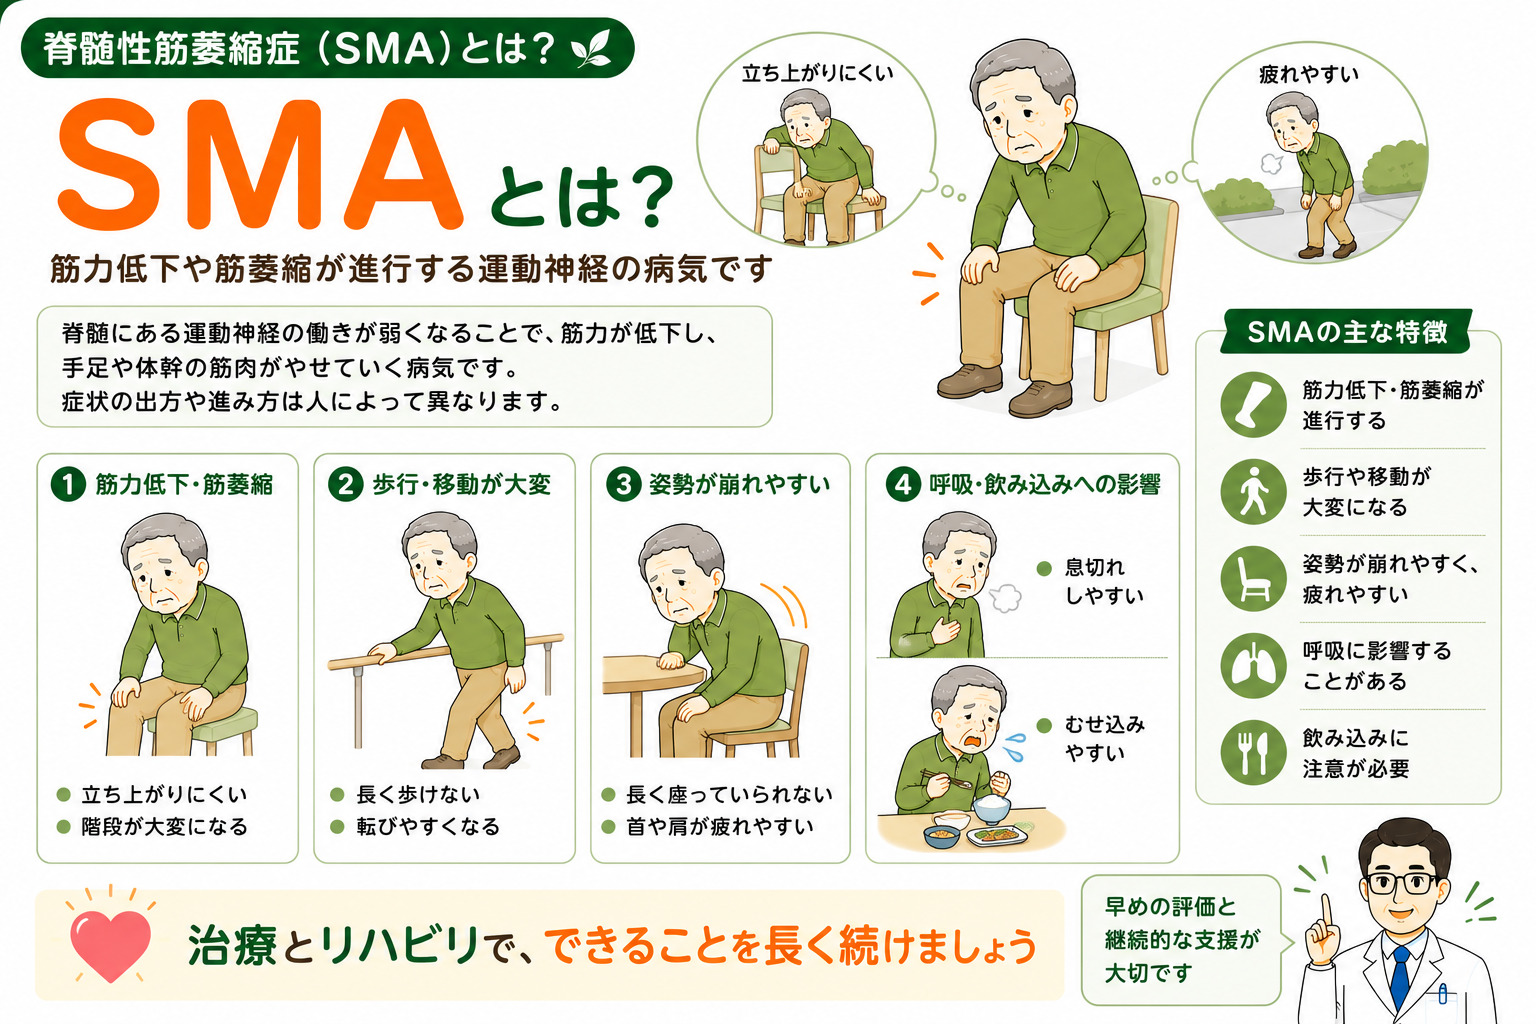
Ⅱ型(中間型・デュボビッツ病)は生後6か月〜18か月に発症し、お座りは獲得できるものの自力歩行は困難です。指先の細かな震えや腱反射の消失が目立ちます。Ⅲ型(軽症型・クーゲルベルグ・ヴェランダー病)は18か月以降の幼児期・学童期に発症し、歩行獲得後に「転びやすくなった」「階段の昇降が困難になった」「床から立ち上がる際に手で膝を押し上げる(登攀性起立)」といった症状で気づかれます。
成人期(概ね20〜30代以降)に発症するⅣ型では、緩やかな下肢近位筋の脱落や易疲労感から始まり、加齢や過労と誤認されて診断が遅れるケースが散見されます。
劇的に進化した治療法|スピンラザ・ゾルゲンスマ・エブリスディの比較
2010年代半ばまで対症療法に限られていたSMA治療は、革新的な分子標的薬および遺伝子治療薬の認可により根本的な変革を遂げました。現在、日本国内で保険適用されている主要3製剤の比較データは以下の通りです。
| 治療薬(一般名) | 作用機序・投与経路 | 適応年齢・主な対象 | 臨床的特徴と位置づけ |
|---|---|---|---|
| スピンラザ (ヌシネルセン) | アンチセンス核酸医薬品 (4か月に1回の髄腔内投与) | 全年齢・全病型に対応 | 日本国内初の承認薬。豊富な投与実績があり、成人期を含む幅広い患者層へ確実な中枢送達が可能。 |
| ゾルゲンスマ (オナセムノジーン アベパルボベク) | AAV9ベクター遺伝子補充療法 (生涯に1回のみの点滴静注) | 2歳未満(原則抗AAV9抗体陰性) | 正常なSMN遺伝子を直接補充。1回投与で完結する画期的製剤だが、早期投与が効果を左右する。 |
| エブリスディ (リスジプラム) | 低分子スプライシング修飾薬 (1日1回毎日の経口内服) | 生後2か月以上(全年齢) | 初の経口薬。通院負担や腰椎穿刺の侵襲を回避でき、在宅治療・継続投与のハードルを大幅に低減。 |
これらの新薬により、かつて自力坐位が望めなかった重症型の小児が歩行を獲得するなど、予後は劇的に改善しています。患者の年齢、背骨の側弯状態、通院環境に応じて最適な薬剤を選択することが実臨床のスタンダードとなっています。
なぜ「早期発見」が生死と予後を分けるのか?新生児スクリーニングの現在地
脊髄性筋萎縮症の治療において、世界中の神経内科医・小児科医が口を揃えて強調するのが「早期発見・早期治療の絶対性」です。
運動神経細胞は、一度脱落・壊死してしまうと再生しません。臨床データによると、Ⅰ型の重症児では生後3か月を迎える時点で半数以上の運動ニューロンが消失していることが確認されています。症状が顕在化してから治療を開始しても、失われた神経の回復には限界があり、「症状が出る前(発症前)」に薬を投与できるかどうかが、将来の歩行機能や呼吸不全回避を決定づけます。
この時間的猶予のなさを打開したのが「拡大新生児スクリーニング検査」です。生まれてすぐの赤ちゃんの微量な血液(かかとからの採血)を用いてPCR検査を行い、SMN1遺伝子の欠失を突き止めます。自治体による公費助成が進み、ほぼ全国の医療機関でオプショナル検査として受検可能な体制が整いつつあります。発症前に発見して即座に遺伝子治療等を行うことで、健常児とほぼ変わらない発達段階を辿る症例が数多く報告されています。
【実態検証】利用者の生の声と現場目線で見えたリアル
最新治療薬の薬価は、ゾルゲンスマが約1億6700万円、スピンラザが1回約900万円と非常に高額です。この数字だけを見ると「一般家庭では手が出ない」と絶望視されがちですが、日本の公的医療保険および難病医療費助成制度がその懸念を払拭しています。
乳幼児であれば「小児慢性特定疾病医療費助成」や自治体の「子ども医療費助成」により、自己負担額は月額数百円から数千円程度、あるいは実質ゼロ円で最先端治療を受けることが可能です。成人患者であっても「指定難病受給者証」を取得することで、所得に応じた月額自己負担上限(一般所得層で月5,000円〜20,000円程度)が適用されます。
一方で、患者家族のコミュニティや療養手記からは、投薬以外の課題も浮き彫りになっています。理学療法・作業療法をはじめとする専門リハビリテーションの地域間格差や、成長に伴う側弯症の手術対応、さらには小児期から成人期医療への移行期(キャリーオーバー)における専門医不足など、長期的な生活の質(QOL)を支える多職種連携が今なお強く求められています。

一般に知られていない盲点とネットの誤解
ネット上の情報やSNSでは、SMAに対して過去の古い情報に基づいた偏見や誤解が依然として残っています。
誤解①:「SMAと診断されたら短命であり、余命宣告を受ける」
かつてⅠ型は「人工呼吸器なしでは2歳まで生きられない」と教科書に書かれていましたが、これは治療薬が存在しなかった時代の過去の話です。早期治療介入と適切な呼吸・栄養管理を行えば、長期生存および社会参加が可能になっています。
誤解②:「遺伝病だから、親のどちらかに問題がある」
保因者自身は何の症状も持たない完全な健常者です。人類全体として一定割合で保因者が存在するため、誰の責任でもありません。「親の体質が悪かったのではないか」という根拠のない自責の念を抱く必要は全くありません。
【専門家の視座】告知を受けた家族の心理ケアと医療連携の教訓
遺伝性難病の告知は、家族にとって計り知れない心理的衝撃をもたらします。臨床現場では、診断直後の保護者が罪悪感や孤立感に苛まれるケースが少なくありません。ここで極めて重要なのは、臨床遺伝専門医や遺伝カウンセラーによる適切な心理社会的サポートを受けることです。
病気を過剰に恐れて治療機会を逸するのではなく、家族が正しい知識を持ち、客観的な事実に基づいて選択肢を検討する姿勢が回復への第一歩となります。孤立を防ぎ、患者会や専門支援センターと繋がることが、精神的安定と長期的な療育環境の基盤を築きます。
【脊髄性筋萎縮症】に関するよくある質問(FAQ)
Q1:新生児スクリーニングで陽性が出た場合、必ず発症するのでしょうか?
A1:SMN1遺伝子の欠失が確認された場合、基本的に発症のリスクが極めて高いと判断されます。ただし、SMN2遺伝子のコピー数によって発症時期や重症度が異なります。陽性判定が出た際は、速やかに神経小児科の専門施設で精密検査と治療方針の策定を行う必要があります。
Q2:大人になってから発症する脊髄性筋萎縮症もあるのですか?
A2:はい、存在します。Ⅳ型(成人発症型)は20〜30代以降に発症し、「階段が登りにくい」「しゃがんだ状態から立ち上がりにくい」「腕が上がりにくくなった」といった緩徐な筋力低下が現れます。成人SMAに対してもエブリスディやスピンラザによる治療が保険適用されています。
Q3:遺伝カウンセリングはどこで受けられますか?
A3:全国の大学病院や総合周産期母子医療センター、小児専門病院に設置されている「遺伝診療部」「遺伝カウンセリング外来」で受けることができます。遺伝の仕組み、次子への影響、出生前診断に関する疑問などについて、専門家から十分な時間をかけた説明と心理的サポートを受けられます。
まとめ:今後の動向と失敗しないための判断基準
脊髄性筋萎縮症は、「不治の病」から「早期にコントロール可能な慢性疾患」へと変貌を遂げました。治療の成否を分ける決定的な要素は「どれだけ早く正確な診断に辿り着き、適切な治療薬を開始できるか」に集約されます。
出産を控えている家庭や新生児を迎えた保護者は、拡大新生児スクリーニング検査を積極的に選択肢へ入れることが推奨されます。また、乳幼児の発達にわずかでも違和感を覚えた場合や、成人の筋力低下が続く場合は、単なる運動不足や成長の個人差で片付けず、神経内科・小児神経専門医の受診を検討してください。最新の医療体制と公費制度を正しく理解し活用することが、当事者と家族の未来を切り拓く確かな力となります。 (出典: 脊髄 性 筋 萎縮 症(Yahoo!ニュース))
最新のトレンドや話題のニュースをわかりやすく解説するWebライターです。読者の皆様に役立つ情報を日々お届けしています。
